
200 L の使い捨てバイオリアクターは 4.2 g/L で稼働しており、パイロット チームは満足しています。 18 か月後、同じクローンが 2,000 L のステンレス製トレインに入り、ディスクスタック型遠心分離機は収穫後 40 分以内に自動停止します。分子は変化しませんでした。プロセスは実行されました。
生物製剤の開発は通常、科学的プログラムとして説明されます。候補者が治験薬の申請に至るまでに、それは資本プログラムにもなっています。細胞株、培地、バイオリアクターの形状、クロマトグラフィー樹脂、緩衝液の量、クリーンユーティリティ、および充填仕上げ容量は、最初の商業バッチの数年前に決定されます。こうしたコミットメントを撤回するには費用がかかるため、機器に関する話し合いはエンジニアリング フェーズではなくフェーズ 1 に属します。
以下では、開発パスをプロセス側から見ていきます。各段階でハードウェアに何が要求されるのか、スケールアップが失敗する傾向があるのはどこなのか、早い段階で議論する価値のある仕様は何かなどです。
200 L で効果を発揮する生物学的製剤は実験室での結果です。 2,000 L での同じ分子は製造プロセスであり、力価だけではなく比較可能性によって判断されます。
生物製剤の開発が実現しなければならないこと
生物製剤の開発は、発見、細胞株の構築、プロセスと分析の開発、そして生物学的に生成された分子を承認された再現可能な医薬品に変換する GMP 製造の一連の流れです。
生物学的製剤は、その活性物質が生体システムによって生成されるか、生体システムに由来する治療薬です。このカテゴリーには、組換えタンパク質やモノクローナル抗体、ワクチン、血液製剤、細胞治療や遺伝子治療、母乳オリゴ糖などの発酵由来の複雑な分子が含まれます。
3 つの結果が続きます。グリコシル化、凝集、電荷変異体、宿主細胞のタンパク質レベルはすべて、細胞の増殖方法や収穫物の取り扱い方法に依存するため、製品はそのプロセスによって決まります。小さなプロセスの変更によって重要な品質特性が変化する可能性があるため、変更後の比較作業はメモではなくキャンペーンとなります。また、製品の原価は発酵容器ではなく、精製と分析によって支配されており、初期の予算の多くが誤って配置されているのは発酵容器です。
| 決定領域 | 低分子 | 生物学的 |
| 活性物質 | 化学的に合成され、構造が定義されている | 生きたシステム内で生成され、構造的に不均一 |
| 生産ルート | 多段階の化学合成 | 細胞培養または微生物発酵と精製 |
| 重要な属性 | 純度、多形、キラル形態 | 糖鎖プロファイル、凝集、電荷変異体、効力 |
| 浄化負荷 | 中程度でよくモデル化されている | 高 (クロマトグラフィーおよびウイルス除去を含む) |
| ストレージ | ほとんど周囲環境、化学的に安定 | 冷やされることが多く、せん断や界面の影響を受けやすい |
| 承認後の変更 | 化学に基づく比較可能性 | 完全な分析パネルによるプロセス主導の比較可能性 |
この表を逆から読むと、調達に役立ちます。生物学的列のすべての行は、臨床供給がリリースされる前に存在する必要がある機器、ユーティリティ、または分析方法に変換されます。
上流: 発現システムを容器に適合させる
上流の開発は、プロセスが商業規模で一貫した力価と不純物プロファイルを保持できるかどうかを決定し、その結果は発現システム、バイオリアクター、およびその 2 つがどの程度一致しているかによって決まります。
式プラットフォームが第一、ハードウェアが二番目
チャイニーズハムスターの卵巣株は依然としてほとんどのモノクローナル抗体プログラムを保持しており、微生物系はフラグメントや単純なタンパク質に対して引き続き効率的であり、酵母または細菌の発酵は、かつては哺乳類のみと考えられていた複雑な生成物をサポートしています。この選択により、酸素要求量、せん断感度、洗浄方式が決定されるため、容器の見積もりよりも前に選択する必要があります。
- 体積物質移動は、10 L ガラス容器から外挿するのではなく、最大スケールで実証する必要があります。
- 体積あたりの入力電力とインペラ先端速度によってせん断量が設定されますが、これらはベンダー間で互換性がありません。
- フィード、pH、および溶存酸素ループは、高密度流加培養および灌流のために十分なターンダウンを必要とします。
- 確実に洗浄できないバイオリアクターは長い尾を引く汚染源となるため、滅菌と洗浄は適切に検証される必要があります。
低資本で迅速な切り替えが可能で、臨床および複数の製品スイートに最適です。抽出物と浸出物のデータ、バッグの完全性テスト、サプライヤーの認定は必須であり、約 2,000 L を超える作業量は困難になります。
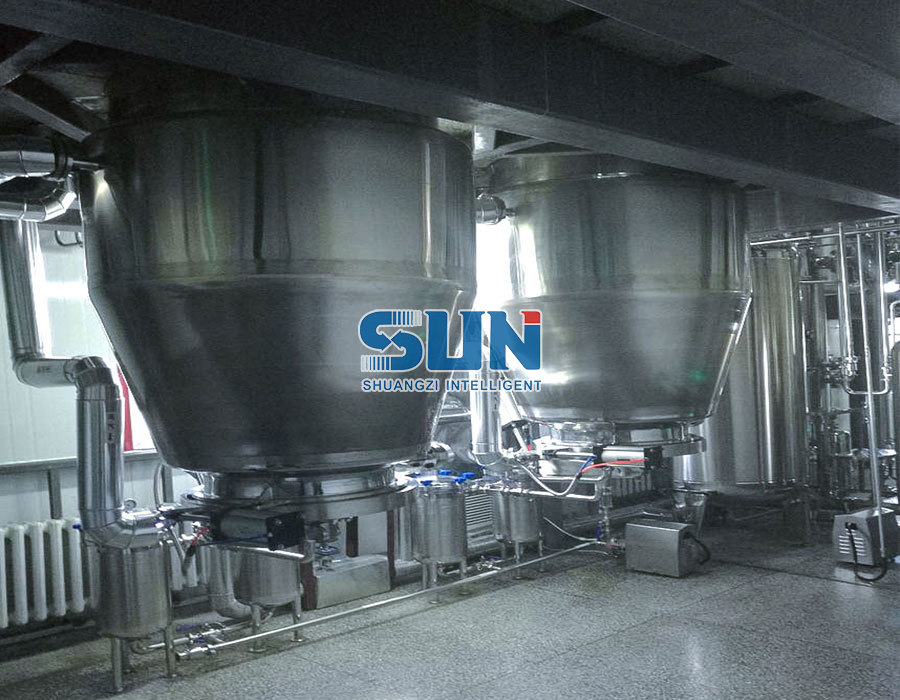
資本が大きくなりリードタイムが長くなりますが、蒸気滅菌、反復可能な混合、規制当局がすでに理解している洗浄検証パッケージにより、10,000 L 以上で実証済みです。製品の切り替えには実際のコストがかかります。
パイロット規模での正直な疑問は、どのオプションが最新かということではなく、どのオプションが臨床タイムラインで生き残るかということです。使い捨て列車は数カ月で運行できる。ステンレス製の列車は通常 1 年以上かかり、さらにその周りに建物を準備する必要があります。
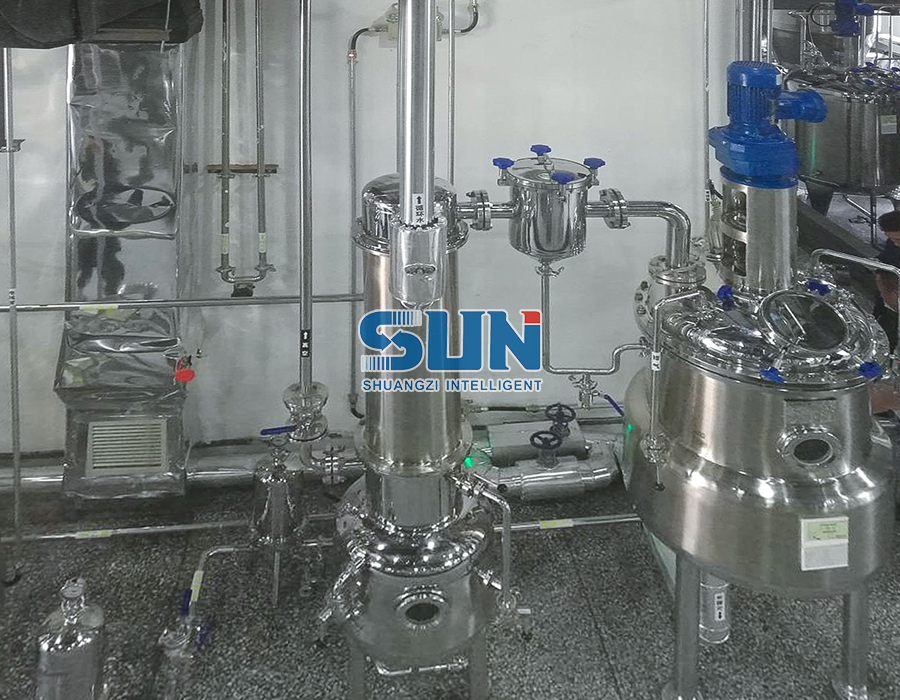
 パイロットスケールのステンレススチール製機械式撹拌発酵槽 微生物培養用のパイロットスケールのステンレス製発酵槽で、その場滅菌と、温度、pH、溶存酸素、撹拌、通気のタッチスクリーン制御を備えています。 製品を見る→
どちらのルートが選択されるにせよ、技術移転では意図ではなくデータが比較されるため、パイロットスキッドは商用列車と同じ計装ロジックを搭載する必要があります。
下流: コストとサプライズが集中する場所
通常、治療用タンパク質の製品原価の大部分は下流の処理で発生し、スケールアップの驚きが最初に現れるのはここです。
| ユニット操作 | 代表的な設備 | 大規模に失敗するもの |
| 収穫と清澄化 | ディスクスタック遠心分離機、深層ろ過 | 固体負荷、せん断損傷、サイクル時間 |
| キャプチャ | アフィニティーまたはプロテイン A カラム | 樹脂の圧縮、流動分布、樹脂の寿命 |
| ウイルスの不活化 | ミキサー付き低pHホールドタンク | デッドゾーン、pHオーバーシュート、保持時間の検証 |
| 研磨 | 陰イオン交換、疎水性相互作用 | バッファー量、グラジエント再現性 |
| 集中力 | 限外濾過およびダイアフィルトレーションスキッド | 流束減衰、膜面積、クロスフロー制限 |
| バルクストレージ | 使い捨てバッグまたは316Lタンク | 抽出物、凍結融解挙動、保持時間 |
ほとんどのダウンストリーム スイートのバインディング制約は列ではありません。これは、プラントが準備できる緩衝液の量と、製品が待機中に許容できる保持時間です。
収穫の決定は全体にわたってカスケードされるため、明確化には特に注意が必要です。ディスクスタック遠心分離機は、コンパクトな設置面積で高固形分の負荷を処理しますが、細胞はせん断にさらされます。深層濾過はより穏やかでスケールダウンが容易ですが、メディアを消費し、使い捨てのコストラインが追加されます。多くのプログラムは組み合わせて実行されますが、選択は一般的な好みではなく、フィード ストリームを考慮して行う必要があります。
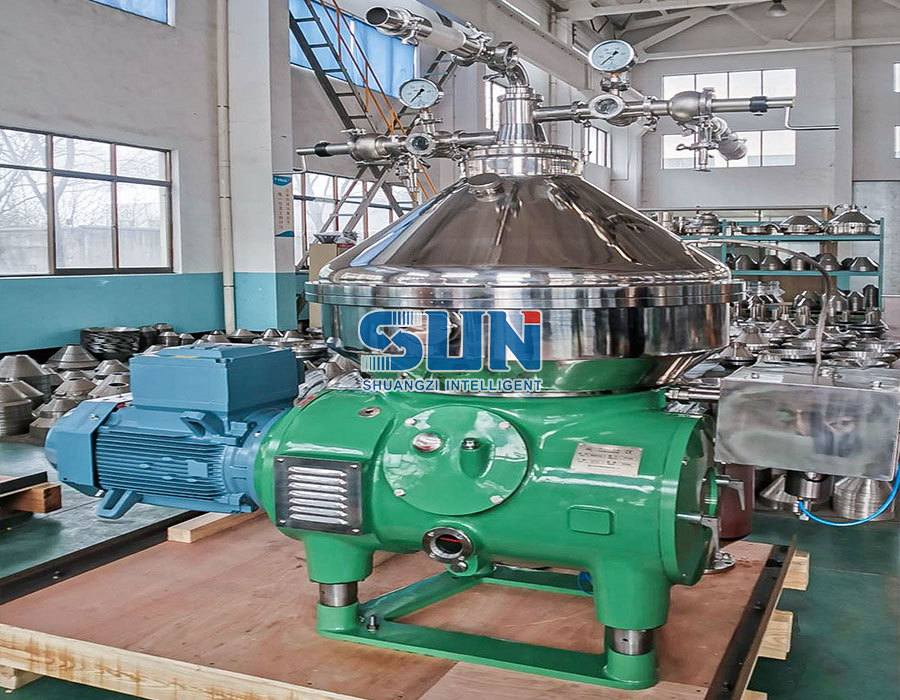 固液分離用縦型ディスクスタック遠心機 ハーブ抽出物と発酵ブロスを清澄するための高速垂直ディスクスタック分離機。ステンレス鋼の接触部分と連続的な清澄液の排出を備えています。 製品を見る→
クロマトグラフィーのステップは樹脂の量とベッドの高さによって指定されますが、実際の限界はバッファーの調製、タンクの容量、溶出と洗浄の間にカラムが存在する時間に現れます。これらの制限は、スキッドが注文される前のプロセスの説明に含まれます。
スケールアップと技術移転: メカニズムによる定義
スケールアップは、品質を制御するパラメーターが機械的に理解される場合に機能するため、数値としてコピーするのではなく、別の容器で再確立できます。
適切に伝達されるパラメーターは、混合時間、酸素移動係数、体積あたりの入力電力、チップ速度、二酸化炭素ストリッピング、および供給プロファイルです。形状は移動しないため、背の高い容器内で同じ羽根車を同じ先端速度で使用すると、ブレンド時間は異なります。したがって、適格なスケールダウン モデルは、商用容量を消費せずに最悪の状況をテストできるため、プロセス チームが所有できる最も有用な資産となります。
試験規模でたまたま機能したパラメータ値ではなく、製品の品質を中心に合格基準が記述されている場合、通常は 2 回のエンジニアリング実行で移行を確認するのに十分です。パラメータがシフトする必要がある場合、分析パネルと比較可能性の議論が正当性を示します。
この段階での機器の選択は、プロセス設計と同じくらい厳密に行う必要があり、実用的な発酵システムと困難な発酵システムを区別する実際的な基準を検討するのに役立ちます。構造化されたチェックリスト バイオ発酵装置の選定 計測器、清掃性、文書化を 1 つのパスでカバーします。
 HMO向けのカスタムバイオ発酵タンクシステム 無菌設計と温度、pH、溶存酸素、微生物生成のための撹拌のリアルタイム制御を備えた、研究室から工業規模までをカバーするカスタマイズ可能な発酵システム。 製品を見る→
開発ロードマップと資本が投入される場所
生物製剤プログラムは 5 つの認識可能なゲートを通過し、最大の設備契約は通常、重要なデータが存在するずっと前に 2 番目と 3 番目のゲートで署名されます。
発見とリードの選択
分子フォーマット、発現ホスト、および初期の分析。機器への影響は、ベンチおよび小型のパイロット ハードウェアに限定されます。
細胞株とプロセスの開発
安定したプールまたはクローンの選択、培地およびフィードの設計、小規模精製。通常、パイロットの能力はここで予約されます。
第I相および第II相の臨床供給
柔軟なスイートでの 200 L から 500 L のキャンペーン。単価よりもスケジュールが重要であるため、使い捨て列車が主流です。
フェーズ III およびプロセスパフォーマンス認定
2,000 L 以上までのスケールアップ、3 回連続の認定バッチ、洗浄および保持時間の検証。
出願および商用供給
生産能力の予約、セカンドソース戦略、および生産を停止することなくサプライヤーの通知を吸収する変更管理システム。
早期に構築されたパイロット能力は遊休資本です。パイロット能力の構築が遅すぎると、試験が遅れてしまいます。再利用できる柔軟な列車は通常、どちらの間違いよりもコストが低くなります。
複数の単位操作を 1 つのエンジニアリング範囲内に配置するプログラムでは、配管、計装、および洗浄ルーチンが 1 つのチームによって調整されるため、試運転が短縮される傾向があります。このような統合発酵プロジェクトを 1 つのパッケージとして提供 バイオ発酵プロジェクトのリファレンス では、パイロットと生産設備がどのようにして最初から制御哲学を共有できるかを示します。
品質、GMP、および文書化
生物製剤の製造では、機器の文書は販売後の追加事項ではなく、規制当局への提出の一部です。
- 製品接触部品の EN 10204 3.1 に準拠した材料証明書。熱番号まで追跡可能。
- 製品接触面の表面仕上げは 0.4 ミクロン Ra 以上で、クレームではなく測定によって検証されます。
- カバレージテストや排水性チェックを含む、洗浄と滅菌の検証。
- 電子バッチ記録に関する 21 CFR Part 11 および EU Annex 11 に準拠したデータ整合性管理。
- 完全な認定パッケージ: FAT、SAT、IQ、OQ プロトコルと実行されたレポート。
- 変更管理通知により、サプライヤーの改訂が報告されていない逸脱にならないようにします。
工場での受け入れテストの後ではなく、注文書に署名する前に文書パッケージを要求してください。
これらはどれも魅力的なものではなく、すべてが検査されています。溶接部が美しく、熱数のトレーサビリティがない容器は、書かれるのを待っている発見です。
よくある質問
生物学的製剤の開発にはどれくらい時間がかかりますか?
候補者の選択から最初の承認まで、生物学的製剤は通常 6 ~ 10 年かかります。臨床プログラムはそのうち 4 ~ 6 年間を占め、プロセスの検証は最後の 18 か月に集中します。パイロットの能力が利用できない場合、またはスケールアップの変更により比較検討が必要になる場合、タイムラインは延びます。
上流処理と下流処理の違いは何ですか?
上流では、細胞株、培地、シードトレイン、バイオリアクター、収穫など、細胞や生物を増殖させるすべてのものをカバーします。下流では、清澄化、クロマトグラフィー、ウイルス不活化、濃縮、製剤などの回収と精製をカバーします。
いつプログラムを使い捨てからステンレス鋼に移行する必要がありますか?
通常、商業需要がバッチあたり約 2,000 L を超える場合、プロセスまたは規制上の理由で製品に蒸気滅菌が必要な場合、または頻繁な製品切り替えが予想されない場合です。それ以下では、使い捨て機器の柔軟性と低資本が勝つことがよくあります。
GMPバイオプロセス装置にはどの文書を添付する必要がありますか?
少なくとも: 材料と表面の証明書、溶接と仕上げの記録、機器の校正証明書、洗浄と滅菌の検証サポート、データ整合性規定を備えた自動化機能仕様、および実行された FAT および SAT レポート。