
安定した高発現クローンを単離するだけでも 3 ~ 6 か月かかるプログラムは、予定より遅れているわけではありません。 2,000 L スケールではバッファーステップが再現できないことがわかります。生物製剤の開発プロセスは、これらの発見を利用可能な最小かつ安価な規模にまで下げるために存在し、実験の失敗には GMP ロットではなく 1 週間の費用がかかります。
生物製剤の開発プロセスで実際にカバーされる内容
生物製剤の開発プロセスは、細胞株の操作、上流の培養、下流の精製、分析特性評価、製剤化、および候補分子を商業規模で再現可能に製造できる原薬に変えるプロセス検証の段階的なシーケンスです。これはチェックリストではなく、リスクを軽減するためのシーケンスであり、各段階は失敗が安価に発生するように存在します。
すべてのステージゲートで同じ質問が行われます。データは次の 10 倍のコスト増加を正当化するのに十分なものですか?答えが「いいえ」の場合、プログラムはその状態になるまでそのままの状態に留まります。
開発は 2 つのトラックで同時に実行されます。製品トラックは、分子、製剤、臨床計画を所有します。プロセストラックは細胞株、培養、精製トレインを所有します。彼らは技術移転の際に集まりますが、その引き継ぎの際に、実験室のベンチから引き継がれた仮定が工場内で高価になるのです。
対象製品プロファイル。 1ヶ月から3ヶ月。経路、投与量、プレゼンテーション、およびプロセスが提供する必要がある重要な品質特性。
細胞株の開発。 3か月から6か月。トランスフェクション、選択、単一細胞クローニング、および約 60 日間にわたるクローン安定性の研究。
上流工程の開発。 2〜4か月。培地、フィード戦略、パラメーター範囲を指定して、2 L から 50 L にスケールアップします。
下流工程の開発。 3か月から6か月。製剤バッファーへの捕捉、ウイルス不活化、研磨および限外濾過。
分析と定式化の作業。 4 ~ 8 か月、通常は並行して行われます。メソッドの認定、強制劣化、および安定性。
プロセスの特性評価と検証。 6か月から12か月。認定されたスケールダウン モデル、その後エンジニアリングの実行と PPQ ロット。
商品のコストを固定する上流の決定
力価と培養期間によって、製品がその商用期間全体にわたって占めるバイオリアクターの体積が決まるため、上流の開発が製品のコストを決定します。 5 g/L ではなく 2 g/L を供給するプロセスは、単にグラムあたりのコストが高くなるだけではありません。同じ質量を作るにはより大きな設備が必要です。
モノクローナル抗体の場合、プラットフォームは成熟しています。CHO 細胞、既知組成培地、10 ~ 14 日間の流加培養、力価は 1 リットルあたり 3 ~ 8 グラムの範囲です。制御パラメーターはよく知られており、温度は摂氏 37 度付近、溶存酸素は 30 ~ 50 パーセント、pH は 6.8 ~ 7.2 ですが、これらは直線的に変化しません。混合時間、酸素移動、チップ速度はすべて容器の形状によって変化するため、スケールアップは掛け算ではなくモデリング作業となります。
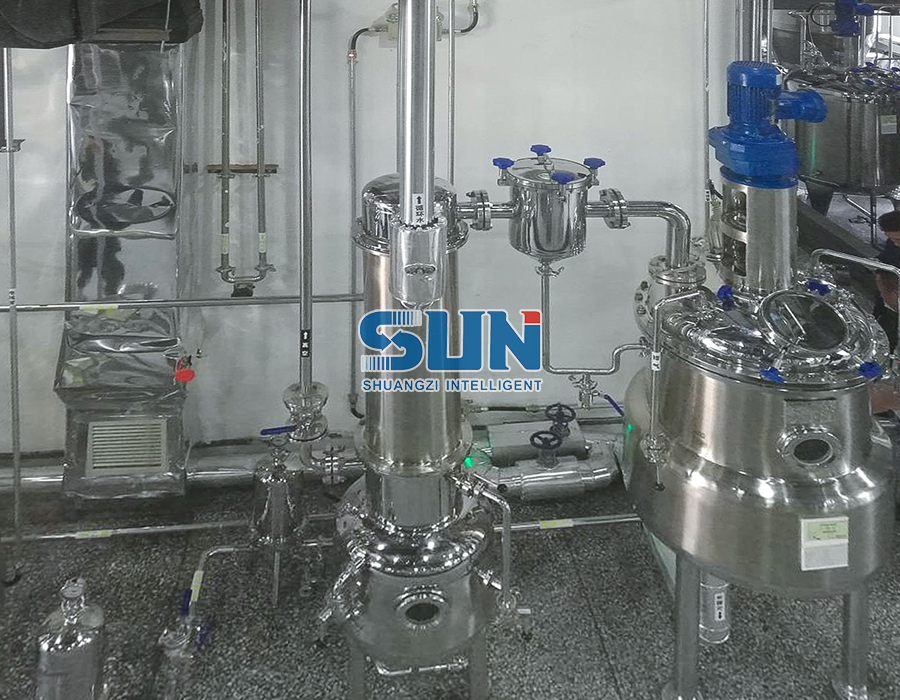
パイロットおよび生産規模の発酵システムは、通常、プロセス領域で最もリードが長いアイテムであるため、容器の決定は早期に行われ、後で保護されます。有用な参照ポイントは、完成したものです。 バイオ発酵プロジェクト そこでは、同じ船舶プラットフォームがプロセス開発とパイロット供給の両方に対応する必要がありました。
ステンレス鋼
- 資本コストが高く、納期がかかる
- 検証済みサイクルによる定置蒸気洗浄
- 2,000 L以上の作業量で実証済み
- 修理可能で長寿命
使い捨て
- 資本コストの削減と切り替えの迅速化
- 抽出物と浸出物のデータが必要です
- 実用天井2,000L近く
- バッチあたりの消耗品コストが高い
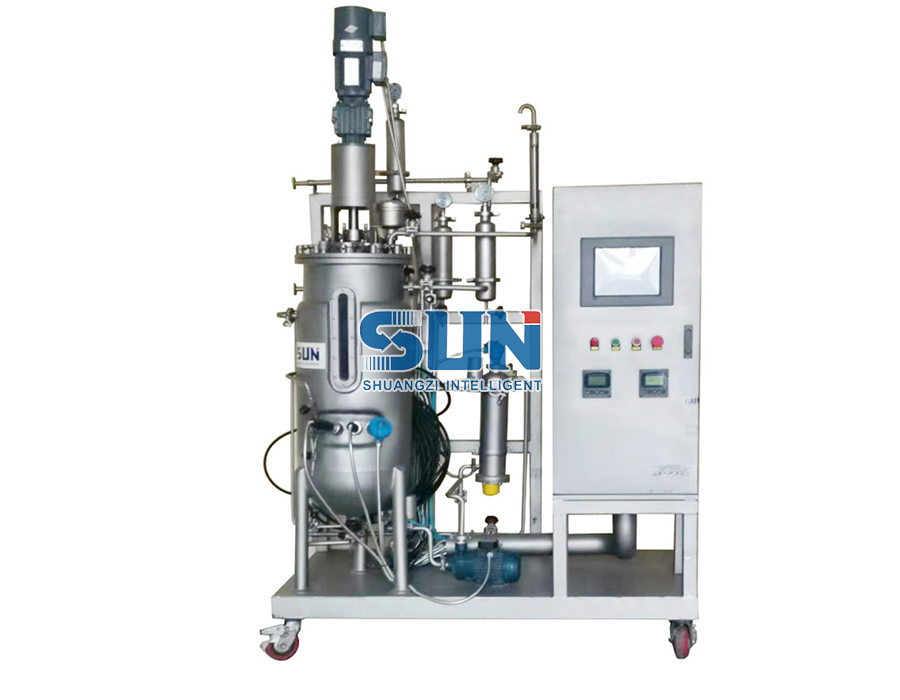 微生物培養用のパイロットスケールのステンレス鋼機械撹拌発酵槽 株の培養とパラメータの最適化のためのパイロット発酵槽は、初期の容器の選択が後のプロセス開発とパイロット供給をサポートする場所に配置されます。 製品を見る→
下流の精製: 収量とスケジュールがなくなる場所
下流の処理では、ほとんどのプロセス障害が表面化します。これは、5 つのステップからなる一連の精製では製品の半分以上が失われる可能性があり、純度を維持するために保持されているすべてのステップのクリアランスも検証する必要があるためです。従来のモノクローナル抗体トレインは、アフィニティーキャプチャーから始まり、次に低 pH ウイルス不活化ホールド、次に 1 つまたは 2 つの研磨ステップ、次に限外濾過と透析濾過を行います。収量と純度はあらゆる段階で相互に取引され、その取引は規制当局に提出された認可データによって決定されます。
| ユニット操作 | 典型的なステップ歩留まり | 重要なパラメータ | 頻繁な故障 |
| アフィニティーキャプチャークロマトグラフィー | 85 ~ 95 パーセント | 負荷負荷、溶出pH、樹脂年齢 | 樹脂の汚れ、間違ったプール、リガンドの浸出 |
| 低pHウイルス不活化 | 90 ~ 98 パーセント | pH3.5~3.7、30~60分、20~25℃ | 不完全な混合、凝集 |
| 研磨クロマトグラフィー | 80 ~ 95 パーセント | 導電率と pH ウィンドウ、負荷率 | 弱い宿主細胞タンパク質と DNA クリアランス |
| 限外濾過とダイアフィルトレーション | 90 ~ 99 パーセント | 膜間圧力、クロスフロー速度 | 膜ファウリング、濃度分極 |
| ウイルス濾過 | 85 ~ 98 パーセント | フィルターのサイズ設定、圧力制限 | 早期の目詰まり、過大なフィルター領域 |
経験則: 開発の初期段階では、クロマトグラフィーの各ステップで 20 ~ 30% の収率損失を想定し、維持すると決めた各ステップを守ります。保持されるステップごとに、バッファー量、分析作業、および検証コストが追加されます。
膜濾過システムと接線流システムはトレインの最後尾にあり、濃縮係数、ダイアフィルトレーション量、膜面積によってバッチがすでに所有しているタンクに適合するかどうかが決まります。
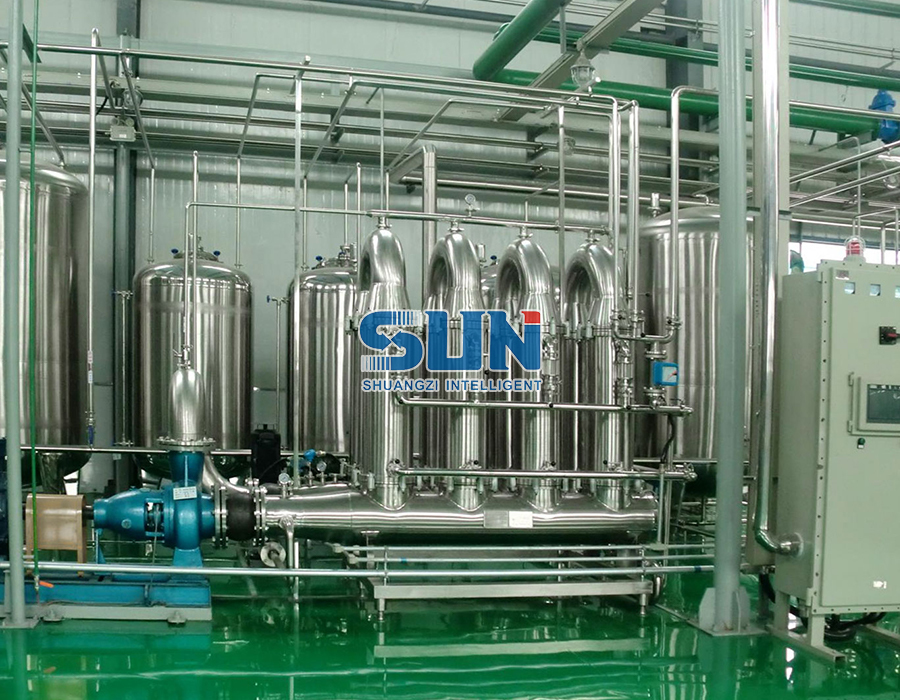 植物抽出膜分離装置(清澄・濃縮) 植物抽出物および発酵生成物用の膜ろ過システム。下流トレインの終端での精製および濃縮ステップに適しています。 製品を見る→
分析方法と定式化: 静かなボトルネック
分析および製剤化の作業によって最初の臨床バッチが遅れることはほとんどありませんが、メソッド認定や安定性データは圧縮できないため、ほとんどの場合、ライセンス申請が遅れます。認定されていない方法では大量にリリースすることはできず、安定性の調査はリアルタイムで実行されます。
生物学的製剤の製剤は通常、緩衝剤、等張化剤、界面活性剤、そして場合によっては糖やアミノ酸を意味します。皮下製品は濃度を 100 ~ 150 mg/mL の範囲に押し上げますが、この範囲では、粘度、凝集、および注射部位耐性が製剤の詳細ではなくなり、開発上の問題となります。リキッド プレゼンテーションは作成が簡単です。分子がコールドチェーンに耐えられない場合は、凍結乾燥または真空低温乾燥した状態が選択されます。
分析開発はサポート業務ではありません。これはプロセスが何を実現しなければならないかを定義しており、プログラムの中で資金を増やしても加速できない唯一の部分です。
プロセスの検証と技術移転
生物製剤のプロセス検証は、1 回のキャンペーンではなく生涯にわたる取り組みであり、3 つの連続した商業規模のロットの PPQ 実行は、その最も目に見えるチェックポイントにすぎません。プロセスの特性評価が最初に行われます。つまり、適格なスケールダウン モデル、証明された許容範囲、および重要なプロセス パラメータと重要な品質特性の間の防御可能な分割です。
技術移転には、スケジュールのリスクの大部分が伴います。これは、受信側サイトがパラメータを継承しますが、その背後にある暗黙知は継承しないためです。保持時間、バッファーの準備順序、または混合動作を省略した転送パッケージでは、プラントにすでにスタッフが配置されているエンジニアリングの実行中にこれらのギャップが明らかになります。
通常の動作範囲と各ユニット動作の実証済みの許容範囲を含むプロセスの説明
混合および物質移動の比較可能性データを含む、スケールダウンモデルの正当化
事前定義された合格基準を備えた分析メソッド移行計画
容器の形状、酸素の移動、洗浄性をカバーする機器とユーティリティのギャップ評価
最悪の状況を文書化した保持時間と洗浄の検証研究
自動化レシピ、アラーム制限、電子記録のデータ整合性制御
スケジュールを決定する機器と施設の選択
プロセスが決定されると、通常は、科学ではなく、長いリードの機器リストによってスケジュールが設定されます。以下のバーは、新しい生物製剤トレインに関して見積もられた一般的な業界のリードタイムを示しています。購入後に容器のサイズを変更すると、時計が再スタートします。
材質と仕上げの選択は同時に決定されます。生物製剤の製品接触面は通常、約 0.4 ~ 0.8 マイクロメートル Ra の内部仕上げを施した SUS316L ステンレス鋼で、溶接および不動態化処理が施されており、定置洗浄サイクルはプロセスと並行して検証する必要があります。使い捨てアセンブリでは、洗浄の負担がサプライヤーに移されますが、抽出物と浸出物の文書化の負担もファイリングに移されます。
機器のチェックリストは仕様が凍結される前に読む価値があり、実用的な出発点はこのガイドです。 バイオ発酵プロジェクト用の機器を選択する際に何に注意するか .
 植物、ハーブ、CBD処理のためのターンキー抽出生産ライン ペクチン、ハーブ、茶ポリフェノール、アスタキサンチン、ローズマリー、クルクミン、麻油、CBD のターンキー抽出ラインのカテゴリ。プロジェクト仕様を凍結する前に役立ちます。 製品を見る→
生物製剤の開発プロセスに関するよくある質問
生物製剤の開発プロセスにはどのくらい時間がかかりますか?
分子の選択から最初の商業承認まで、生物学的製剤は通常 4 ~ 7 年かかります。細胞株からフェーズ I 実現プロセスに至るまでの開発段階自体は通常 18 ~ 30 か月かかり、残りは臨床供給、プロセス検証、規制当局の審査に当てられます。
上流処理と下流処理の違いは何ですか?
上流の処理は、細胞のバイアルから採取、つまり細胞株、培地、バイオリアクターの制御、培養液の回収までのすべてをカバーします。下流の処理では、キャプチャークロマトグラフィー、ウイルス不活化、研磨、限外濾過、製剤化を通じて収穫物を採取します。上流は製品の製造量を設定します。どれだけ生き残るかは下流が決める。
生物学的製剤にはなぜプロセス検証が義務付けられているのですか?
生物製剤は最終製品の試験だけでは完全に特徴づけることができないため、規制当局はプロセス自体が必要な品質を一貫して提供しているという証拠を必要とします。実際には、これは適格なスケールダウン モデル、ICH Q8 ~ Q11 に準拠した特性評価、および商用リリース前の 3 つの連続した PPQ ロットを意味します。
より多くの予算をかけて加速するのが最も難しいステップはどれですか?
分析メソッドの適格性とリアルタイムの安定性は、どちらも暦時間と定義された間隔で収集されたデータに依存するためです。細胞株とプロセスの開発は並行して行うことも外部委託することもできますが、申請手続きを弱めることなく 12 か月の安定性試験を短縮することはできません。